活性中心是长出来的:催化剂在工作条件下的原位重构
多相催化的活性位点不一定预先存在。以甲烷部分氧化为例:真正推动 C–H 键断裂的,是氧化镍表面在高温反应气氛中现场重构出的 [Ni₁O₁Ni₄] 单元,而不是教科书里那颗金属镍颗粒。看清这件事,靠的是原位表征。
本节你将能
- 说清"活性位点预先存在"与"活性位点在反应中生成"这两种图景的差别
- 解释为什么反应后检测到的物相,未必就是真正干活的那个结构
- 列出原位表征相对离线表征解决的具体问题,并知道各自的盲区
直觉模型:工地不是样板间
把催化剂想象成工地,而不是样板间。样板间在交付前就装修完毕,验收时看到什么就是什么;工地则在施工期间不断改变布局,脚手架今天在这里,明天拆掉,真正发挥作用的那个结构可能只存在几个小时。多相催化长期被当成样板间来研究:先制备、再装填、反应后取样分析,最后把"反应后的物相"当成活性中心写进论文。问题在于,高温氧化还原气氛里的固体表面一直在变。
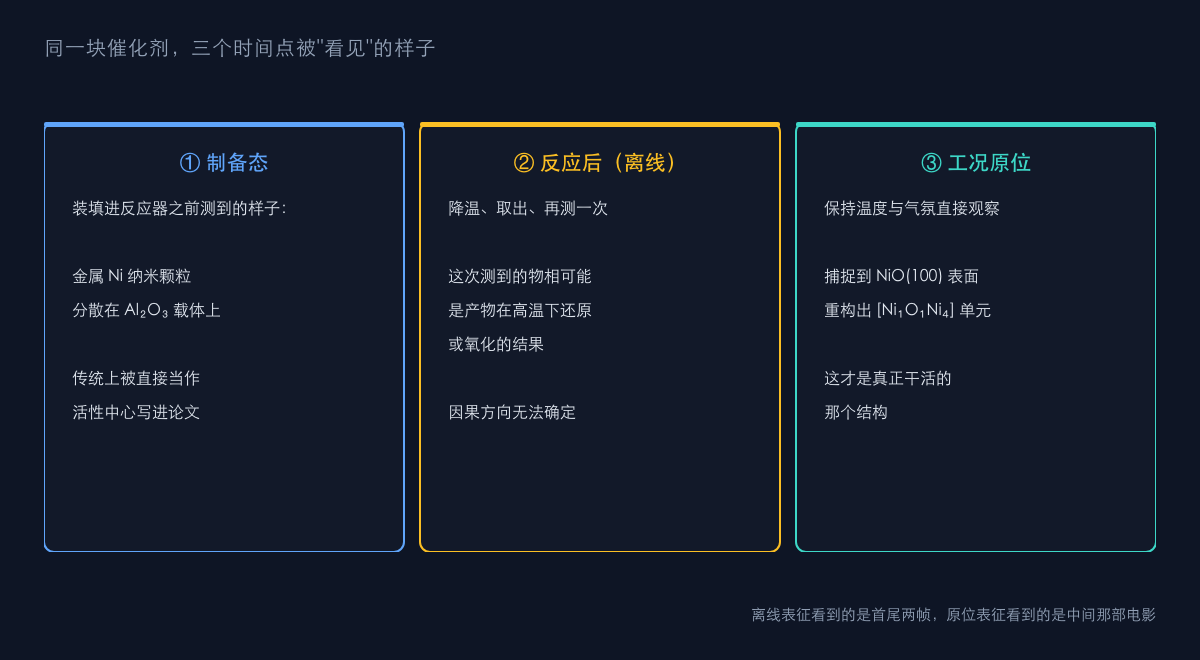
图1:同一块催化剂在不同时间点被"看见"的样子
2026 年中科院大连化学物理研究所的工作把这件事摆到了台面上。团队用微乳液法做出负载量只有 0.8 wt% 的 Ni/Al2O3 催化剂,在甲烷部分氧化(partial oxidation of methane,POM)制合成气反应中拿到 92% 的甲烷转化率,CO 与 H2 选择性都是 87.0%,H2/CO 摩尔比稳定在约 2.0——这个比例正好适合下游的费托合成与甲醇合成。按传统认知,做到这个水平需要大量金属镍纳米颗粒,而他们的样品里镍只有常规高负载样的十分之一。
核心要点
第一,反应后的金属镍可能是"结果"而不是"原因"。POM 的产物里本来就有 H2 和 CO,它们在高温下把氧化镍还原成金属镍完全说得通。也就是说,反应后测到的金属 Ni 信号,很可能只是活性结构工作之后的副产物。团队在反应后的样品里几乎没检出金属 Ni 物种,这本身就是一条否定性证据。
第二,纯相 NiO 也干不了这活。他们预先制备了纯相氧化镍催化剂,结果它只催化甲烷完全燃烧,没有 POM 活性。这条对照很关键:它排除了"氧化镍本身就够"这个更简单的解释。
第三,真正干活的单元是现场长出来的。原位电镜捕捉到 NiO(100) 表面在高温反应气氛中重构,形成了一个 [Ni1O1Ni4] 结构单元。DFT 计算显示,这个重构单元上甲烷 C–H 键断裂的活化能垒只有 12.5 kcal·mol-1,而完整 NiO(100) 面是 38.5 kcal·mol-1,金属 Ni(111) 面是 15.7 kcal·mol-1。重构出来的结构比教科书里那颗金属镍还要好使。
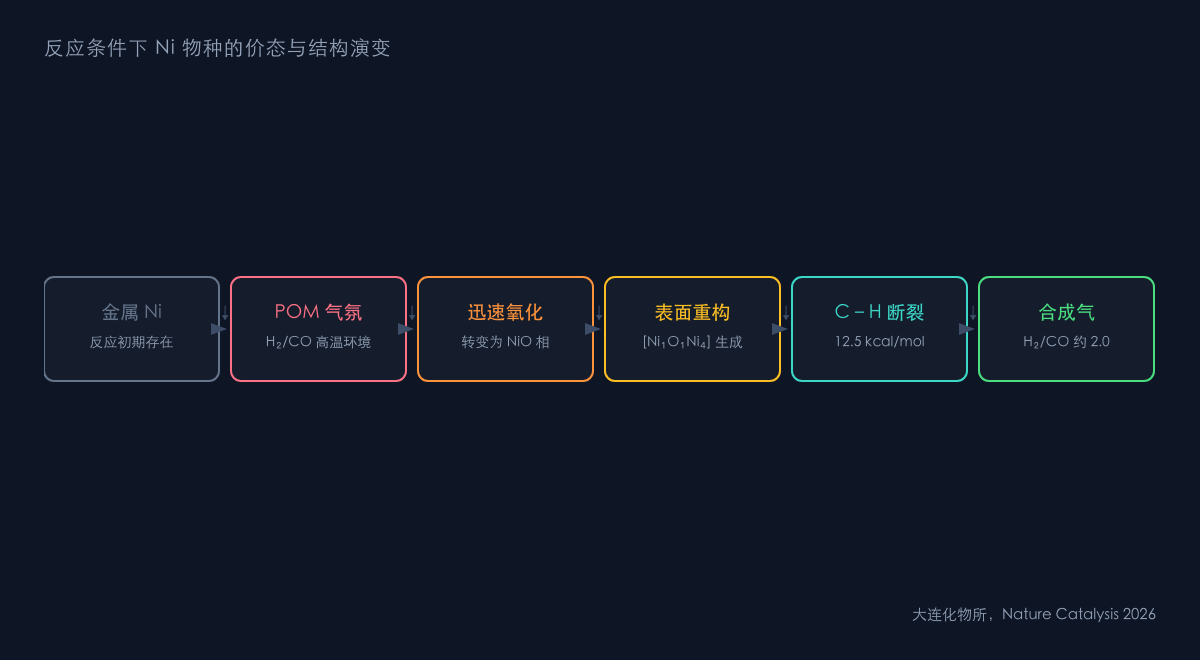
图2:反应条件下 Ni 物种的价态与结构演变
怎么看见它发生
常规做法是"离线"的:反应前测一次,反应后测一次,中间那段黑箱靠推理补齐。原位表征把黑箱打开——准原位 XPS、原位 XAFS、原位环境电镜,让样品保持在反应温度和气氛下被观察。大连化物所这次是三种手段交叉印证,才敢说捕捉到了重构过程。
代价也很实在:原位装置复杂、通量低、能同时测的样品少,而且每种手段都有自己的探测深度与真空要求。环境电镜能看见形貌,但电子束本身可能扰动样品;XAFS 给的是平均配位信息,看不见单个原子的排布。所以严谨的工作一般要多手段互证,单一技术的结论容易被反驳。
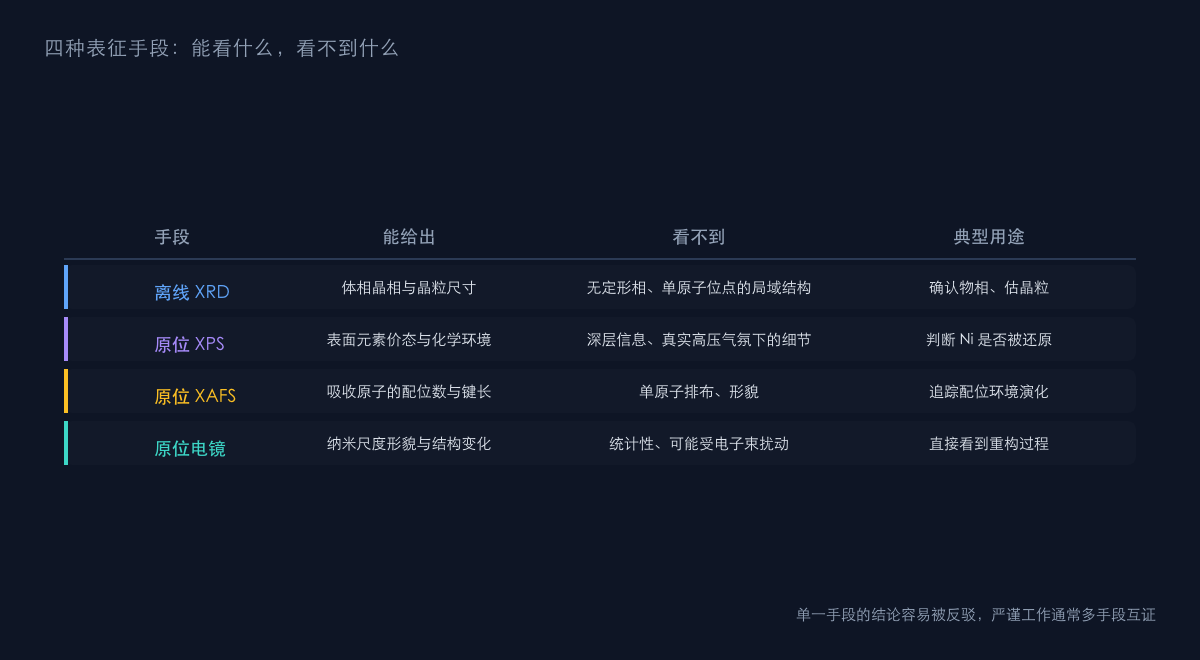
图3:离线 XRD、原位 XAFS、原位电镜各自的信息边界
为什么值得学
如果活性中心是在反应中长出来的,催化剂设计思路就得跟着变:目标不再是"造出一个静态的最优结构",而是"造出一个在特定条件下能演化成最优结构的前驱体"。这条思路的直接收益是省金属——用 0.8 wt% 的镍做到原来 8.0 wt% 才有的性能,对镍这类价格受供给波动影响的金属来说是实打实的成本项。
它还有一层方法论价值:很多高温催化体系(丙烷脱氢、甲烷干重整、水煤气变换)都被怀疑存在类似的动态重构,只是过去没有合适手段去证实。这一次的成功演示,等于给同类问题提供了一套可复制的取证流程。